手足の指先に力が入らない、箸を落とす、階段でつまずく、あるいは「最近ろれつが回りにくい」といった違和感から始まる筋萎縮性側索硬化症(ALS)。全身の運動神経が徐々に変性し、筋肉を動かす指令が届かなくなるこの病気は、国が定める指定難病の中でも社会的な関心が極めて高い疾患です。
原因不明の難病と恐れられてきた歴史がありますが、医学の進歩により発症メカニズムの解明が進み、治療の現場は大きな転換点を迎えています。本稿では、見逃されやすい初期症状のチェックポイントから、原因・遺伝の真相、診断基準、2026年最新の新薬・先端研究動向、そして公的支援制度の実務まで、現場の最新知見に基づいて解説します。
【初期症状と前兆】筋萎縮性側索硬化症を見逃さない自覚症状チェック
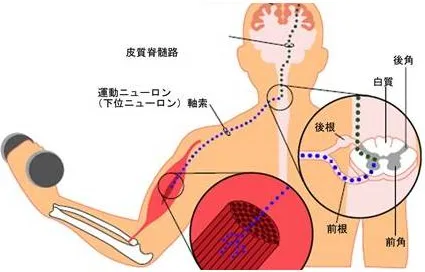
筋萎縮性側索硬化症(ALS)の初期変兆は、非常にゆっくりと、かつ日常的な動作の違和感として現れます。多くの場合、痛みやしびれといった感覚異常を伴わないため、「単なる疲労」「頚椎症」「加齢による衰え」と自己判断され、専門医の受診が遅れるケースが少なくありません。
発症部位のパターンによって、初期症状は主に以下の3つのタイプに大別されます。
- 上肢発症型(約40%):「ペンの握りが弱くなる」「シャツのボタンが留めにくい」「鍵を回しにくい」「ペットボトルのキャップが開けられない」など、手指の細かい動作(巧緻運動)の障害から始まります。母指球(親指の付け根のふくらみ)が薄くなる肉眼的な筋肉の萎縮が見られることもあります。
- 下肢発症型(約30%):「平らな道で頻繁につまずく」「スリッパが脱げやすい」「階段の上り下りで手すりが必須になる」といった症状です。足首を持ち上げる筋肉が低下する「下垂足」が代表的です。
- 球麻痺型(約25%):舌や喉、口の周りの筋肉から障害が起こるタイプです。「ろれつが回らず、酔っ払いのような話し方になる」「唾液や水分でむせやすい」「声が鼻に抜ける」といった構音障害や嚥下障害が先行します。
- 呼吸筋発症型(数%):極めて稀ですが、初期から横隔膜などの呼吸筋が弱まり、「朝起きたときに頭痛がする」「横になると息苦しい(起座呼吸)」として現れます。
もう一つの重要な初期兆候として、筋肉のピクつき(線維束性収縮)があります。腕や太もも、舌の表面などが自分の意思とは無関係にピクピクと波打つ現象です。ただし、健康な人でも疲労やストレス、カフェインの過剰摂取でまぶたや脚がピクつく「良性線維束性収縮」が存在するため、筋力低下や筋肉のやせを伴っているかどうかが専門的な鑑別点となります。
【診断基準と検査】確定までに時間がかかる理由と医療の壁
日本国内におけるALS患者数は約1万人と推定されています。しかし、発症から確定診断が下りるまでに平均して約1年〜1年半を要しているのが現状です。血液検査一本で陽性・陰性が判定できる単一のバイオマーカーが確立されていないためです。
臨床現場では、世界神経学会の「改訂エル・エスコリアル診断基準」や「あわじ基準」、そして近年普及した「ゴールドコースト診断基準」に沿って慎重に判断されます。診断の本質は、「上位運動ニューロン徴候(脳から脊髄への神経)」と「下位運動ニューロン徴候(脊髄から筋肉への神経)」が同時に侵されていることを証明し、かつ似た症状を呈する他疾患を完全に除外することです。
確定診断に向けて行われる主な専門検査は以下の通りです。
- 針筋電図検査(EMG):筋肉に細い針を刺し、安静時や収縮時の電気活動を記録します。自覚症状のない部位でも下位運動ニューロンの障害(脱神経所見)が起きているかを高感度に捉える最重要検査です。
- 神経伝導速度検査:末梢神経に電気刺激を与え、伝導速度が保たれているか(ギラン・バレー症候群や多巣性運動ニューロパチーなどの除外)を確認します。
- 頭部・脊椎MRI検査:脳梗塞、頚椎症性脊髄症、脊髄空洞症、脳腫瘍など、運動麻痺を引き起こす器質的病変を鑑別します。
- 髄液検査・血液検査:炎症性疾患、自己免疫疾患、甲状腺機能異常、電解質異常、重金属中毒などを網羅的に除外します。
手足の動かしにくさやろれつの回りにくさを感じた場合は、一般的な整形外科や耳鼻科での診察にとどまらず、早期に脳神経内科(神経内科)専門医を受診することが何より重要です。
【原因と遺伝の真相】なぜ発症するのか?孤発性と家族性の違い
「ALSは遺伝するのか」「親や親族に患者がいないのになぜ自分が」という疑問は、告知を受けた患者や家族が最初に直面する大きな不安です。結論から言うと、ALSの約90〜95%は孤発性(遺伝歴のない散発的な発症)であり、家族に遺伝が認められる家族性ALSは約5〜10%に過ぎません。
近年の分子生物学研究により、発症メカニズムの核心に迫る発見が相次いでいます。現在の主要な病態仮説は以下の通りです。
- 異常タンパク質の蓄積(TDP-43異常):孤発性ALSの95%以上の運動神経細胞内で、「TDP-43」と呼ばれる本来は核内に存在するタンパク質が細胞質へ漏れ出し、異常に凝集・リン酸化して細胞毒性を発揮することが判明しています。
- グルタミン酸過剰による神経興奮毒性:神経伝達物質であるグルタミン酸がシナプス間隙に過剰に残り、運動ニューロンを過剰刺激して死滅させる現象です。
- 酸化ストレスとミトコンドリア機能不全:活性酸素の消去機能が低下し、細胞内のエネルギー産生を担うミトコンドリアが損傷して細胞死が誘導されます。
- 遺伝子変異(家族性ALS):日本人の家族性ALSでは、活性酸素消去酵素をコードするSOD1遺伝子変異が約3割を占め、次いでFUS遺伝子やTARDBP遺伝子の変異が知られています。欧米で最も多いC9orf72遺伝子変異は、日本人では比較的稀です。
孤発性ALSであっても、複数の微細な遺伝的素因と環境要因が複雑に絡み合って発症すると考えられており、「誰にでも発症しうる疾患」としての理解が定着しています。
【治療薬と2026年最新動向】進行抑制薬から先端研究まで
かつて「有効な治療法がない」とされたALSですが、病気の進行を緩やかにする薬剤が登場し、さらに原因遺伝子や異常タンパク質を直接ターゲットにした次世代治療薬の開発が加速しています。
現在日本国内で承認・使用されている標準治療薬と、最新の治療モダリティを整理した比較データは以下の通りです。
| 治療法・薬剤名 | 作用機序・詳細 | 臨床的位置づけ・投与経路 | 編集部の見解・最新状況 |
|---|---|---|---|
| リルゾール (商品名:リルテック等) |
グルタミン酸放出抑制により神経毒性を軽減。 | 経口薬(1日2回)。生存期間を約2〜3か月延長するエビデンス。 | 世界的な第一選択薬。診断初期からの服薬開始が推奨される基礎治療。 |
| エダラボン (商品名:ラジカット) |
フリーラジカル消去作用により酸化ストレスから神経を保護。 | 点滴静注および経口懸濁液。発症早期の機能低下抑制に有効。 | 経口内服薬の登場で通院・在宅投与の負担が劇的に軽減。併用療法が標準。 |
| トフェルセン (遺伝子治療薬) |
アンチセンス核酸(ASO)により変異SOD1タンパク質の産生を阻害。 | 髄腔内投与。SOD1変異を持つ家族性ALS患者が対象。 | 神経変性マーカー(NfL)の低下と臨床的進行停止が確認された画期的新薬。 |
| iPS創薬・先端パイプライン (ロピニロール塩酸塩等) |
患者由来iPS細胞でスクリーニングされた既存薬のドラッグ・リポジショニング。 | 臨床試験・治験フェーズ。細胞死抑制と病態進行の遅延を検証。 | 日本発のiPS創薬成果として実用化に向けた検証が着実に前進している。 |
根本的治癒に至る「完治療法」は依然として研究途上ですが、複数の分子経路を標的とした併用療法の治験や、抗体医薬品、遺伝子補充療法など、治療の選択肢は着実に拡大しています。
【経過・余命と生き方の選択】胃ろう・人工呼吸器導入と現場のリアル
医学書などで一般に記載されるALSの平均余命は「発症から約3〜5年」とされることが多いですが、この数値は人工呼吸器を装着しなかった場合の自然経過データに基づいています。現在の医療環境では、呼吸管理や栄養管理の技術向上により、10年、20年と社会生活を継続している当事者が多数存在します。
胃ろう(PEG)造設のタイミング嚥下障害が進行すると、食事摂取にかかる時間が長くなり、誤嚥性肺炎や著しい体重減少(低栄養)を招きます。体重減少はALSの進行を早める独立した危険因子です。肺活量が十分に保たれている早期(%FVCが50%以上)に経皮内視鏡的胃ろう造設術(PEG)を受けることで、経口摂取の楽しみを残しながら確実な栄養・水分補給が可能になります。
呼吸器の選択:非侵襲的(NPPV)から侵襲的(TPPV)へ呼吸不全に対するアプローチは段階的に行われます。
- 非侵襲的陽圧換気(NPPV):マスクを介して呼吸を補助する方法で、主に就寝時の低換気改善から導入されます。気管切開を行わないため声が出せ、身体への侵襲が少ないのが特徴です。
- 気管切開下人工呼吸器(TPPV):喉を切開してカニューレを挿入し、24時間呼吸を完全管理します。生命維持が可能になる一方、自然な発声が失われるため、意思伝達装置や視線入力PC、ブレイン・マシン・インターフェース(BMI)の導入が不可欠となります。
人工呼吸器の装着は、患者本人の「どう生きたいか」という価値観に深く関わる重大な決断です。近年では、一般社団法人WITH ALS代表の武藤将胤氏をはじめ、テクノロジーやクリエイティブを活用して発信を続ける当事者の姿が、多くの患者や医療者に「呼吸器をつけて前向きに生きる」という現実的な選択肢を示しています。
【実態検証】社会保障と支援制度|医療費助成・障害年金・介護保険
ALSと診断された際、身体的苦痛と同等以上に重くのしかかるのが「医療費と介護の経済的負担」です。日本には世界でも手厚い社会保障制度が整備されていますが、「申請主義」であるため、知らなければ給付を受けられません。確定診断後、速やかに手続きを進めるべき4つの柱は以下の通りです。
- 指定難病医療費助成制度:保健所に申請し受給者証の交付を受けることで、ALSに関する医療費や薬剤費の自己負担割合が3割から2割に引き下げられ、さらに世帯所得に応じた月額自己負担上限(一般的に月5,000円〜20,000円程度、重症時はさらに軽減)が適用されます。
- 介護保険(40歳以上):ALSは介護保険の特定疾病(16疾病)に指定されているため、65歳未満(40〜64歳)であっても第2号被保険者として要介護認定を受けられます。車椅子、特殊ベッド、リフトなどの福祉用具レンタルや訪問看護・訪問介護が利用可能です。
- 重度訪問介護(障害福祉サービス):区分6(最重度)に認定されると、障害者総合支援法に基づく「重度訪問介護」が利用できます。長時間の見守り、体位変換、喀痰吸引、外出支援などを包括的に受けることができ、家族の介護負担軽減に直結します。
- 障害年金(障害基礎年金・障害厚生年金):初診日時点で加入していた年金制度に基づき支給されます。初診日から1年6か月経過後(または症状固定時)に請求可能ですが、ALSのように急速に進行する特定難病では特例的に早期請求が認められるケースもあります。
一般に知られていない盲点とネットの誤解
ALSに関しては、誤った情報や古い常識がネット上に散見されます。正しい知識を持つことが不要な恐怖や絶望を払拭する第一歩となります。
- 誤解1:「ALSになると何も感じなくなる」:ALSが侵すのは運動神経であり、触覚、痛覚、温痛覚、視覚、聴覚などの感覚神経は基本的に保たれます。
- 誤解2:「全身のあらゆる筋肉が必ず動かなくなる」:ALSには「4大陰性徴候」と呼ばれる、末期まで障害されにくい機能があります。具体的には、①眼球運動、②膀胱直腸機能(排尿・排便のコントロール)、③感覚機能、④褥瘡(床ずれ)ができにくいことです。特に視線による意思伝達が長期間維持できるのは、外眼筋が保たれるためです。
- 誤解3:「認知症の心配はまったくない」:かつては知能が完全に保たれると信じられていましたが、現在ではALS患者の約20〜30%に軽度の認知機能障害が、約5〜10%に前頭側頭型認知症(FTD)が合併することが医学的に立証されています。怒りっぽくなる、無気力になる、決まりきった行動に固執するといった人格・行動変容が見られる場合は、病態の一部として理解しケア環境を整える必要があります。
ALSという過酷な告知を受けた直後、多くの患者や家族は激しい心理的ショックと否認、抑うつを経験します。ここで最も危険なのは、医療や社会から孤立し、十分な情報がないまま「生きることを諦めてしまう」状況に追い込まれることです。
支援の現場から導き出される重要な判断基準は以下の通りです。
- 告知早期からの多職種連携チーム(メディカルスタッフ)の構築:主治医(神経内科医)だけでなく、訪問看護師、理学療法士(PT)、作業療法士(OT)、言語聴覚士(ST)、医療ソーシャルワーカー(MSW)、ケアマネジャーを早期に巻き込み、環境を先回りして整えること。
- 意思伝達手段の早期確保:声が出せる段階から「声の録音(マイボイス)」や視線入力装置の操作訓練を始めておくことで、コミュニケーションの断絶を防ぐことができます。
- 当事者・家族会との接続:日本ALS協会(JALSA)などの患者会やピアサポートに繋がることで、制度の具体的な活用法やリアルな生活の工夫といった「生きたノウハウ」を獲得できます。
【筋萎縮性側索硬化症(ALS)】に関するよくある質問(FAQ)
Q1:手足や筋肉がピクつくのですが、ALSの可能性は高いですか?
A1:筋肉のピクつき(線維束性収縮)自体は、睡眠不足、過度のストレス、カフェイン摂取、激しい運動後など健康な人でも日常的に起こる良性の現象です。ALSを疑う重要な指標は、「ピクつき」と同時に「筋力の低下(物が握れない、足が上がらない)」や「筋肉の明らかな萎縮(やせ細り)」が徐々に進行しているかどうかです。筋力低下を伴わない一時的なピクつきであれば過度に恐れる必要はありませんが、症状が数週間以上続く場合は脳神経内科を受診してください。
Q2:ALSは家族や子供に遺伝しますか?遺伝子検査は受けるべきですか?
A2:全ALS患者の9割以上は孤発性であり、親から子へ遺伝することはありません。血縁者にALS患者が複数いる家族性ALS(全体の5〜10%)の場合のみ遺伝的要因が関与します。遺伝子検査は、検査結果が及ぼす心理的・家族的影響が非常に大きいため、専門の医療機関で十分な遺伝カウンセリングを受け、本人と家族が納得した上で受託されることが原則です。
Q3:確定診断を受けたら、まず最初に何を申請すべきですか?
A3:最優先は、保健所への「指定難病医療費受給者証」の申請です。主治医に難病指定医用の臨床調査個人票(診断書)を作成してもらい、申請が受理された日(または指定期日)から医療費の助成が適用されます。並行して、40歳以上であれば市区町村の介護保険窓口で要介護認定の申請を行い、訪問看護やリハビリ、福祉用具レンタルの体制を整えましょう。
筋萎縮性側索硬化症(ALS)は、いまだ原因究明と治療法開発が精力的に続けられている難病です。しかし、診断技術の向上による早期発見、進行抑制薬の進歩、遺伝子標的薬やiPS創薬の実用化への歩み、そして視線入力デバイスをはじめとする支援技術(アシスティブテクノロジー)の発展により、病気とともに生きる環境は過去数十年で劇的に進化しました。
「治らない病気だから何もできない」のではなく、「進行を抑え、テクノロジーと社会保障を駆使して自らの人生を生き切る」時代へと変化しています。初期の違和感を見逃さず早期に専門医の門を叩くこと、そして信頼できる医療チームや公的支援をフルに活用しながら孤立を防ぐことが、何よりも確かな一歩となります。