乳幼児期の肌に現れる淡い茶色のアザ(カフェオレ斑)や、成長に伴って皮膚に現れる小結節、あるいは思春期以降に自覚される聴力低下など、神経系と皮膚を中心に多彩な徴候を示す「神経線維腫症」。かつてドイツの病理学者にちなんで「レックリングハウゼン病」と呼ばれたこの疾患は、国が指定する難病医療費助成の対象であり、国内外で精力的な病態解明が進められてきました。
現在では遺伝子レベルの研究が進展し、長らく外科的手術が中心だった治療領域に分子標的薬「コセルゴ(一般名:セルメチニブ)」が登場するなど、医療の枠組みは劇的な転換点を迎えています。本稿では、神経線維腫症1型(NF1)および2型(NF2)の初期症状や診断基準、遺伝の確率、さらには外見ケアや就労・就学を含めた生活上のリアルな課題に至るまで、客観的エビデンスに基づいて体系的に解説します。
【初期症状と診断基準】カフェオレ斑の特徴で見分ける1型と2型の違い
神経線維腫症が疑われる契機として最も頻度が高い兆候が、皮膚に生じる平坦な色素斑「カフェオレ斑」です。ミルクティーのような淡褐色で、周囲の皮膚との境界が明瞭であることが特徴です。乳児期から幼児期にかけて徐々に出現・増多しますが、単なる茶アザと疾患に伴う病的なカフェオレ斑を鑑別するには明確な国際的基準が存在します。
日本皮膚科学会および厚生労働省の診断指針によると、神経線維腫症1型(NF1)の皮膚病変として診断基準を満たす条件は以下の通り厳密に定義されています。
- 小児期(思春期前):長径5mm以上のカフェオレ斑が6個以上
- 思春期以降:長径15mm以上のカフェオレ斑が6個以上
- 雀卵斑様色素斑(そばかす様小色素斑):腋窩(わきの下)や鼠径部(足の付け根)に認める微小な色素沈着
健康な乳幼児であっても1〜2個程度の茶アザを持つケースは珍しくありません。しかし、境界が滑らかな5mm以上の斑紋が全身に6個以上認められる場合、NF1を念頭に置いた小児科や皮膚科の受診が推奨されます。成長とともに、思春期前後からは皮膚の表面や皮下に柔らかい隆起性の腫瘤である「神経線維腫(皮膚型・皮下型)」が多発し始める傾向があります。
一方、神経線維腫症2型(NF2)は1型とは病態が根底から異なります。NF2におけるカフェオレ斑の出現頻度は低く、数もごく少数にとどまる例が一般的です。初期症状の主軸となるのは、内耳の奥にある前庭神経に生じる「両側性前庭神経鞘腫(聴神経腫瘍)」です。思春期から成人期(10代後半〜30代)にかけて、徐々に進行する難聴、耳鳴り、ふらつきやめまいなどの平衡感覚障害によって初めて発覚するケースが多数を占めます。
【客観データ比較】神経線維腫症1型(NF1)と2型(NF2)の病態・予後・指定難病基準
神経線維腫症1型と2型は、呼称こそ類似しているものの、原因遺伝子の座位や好発する合併症、臨床的アプローチは明確に区別されます。両者の違いを以下の比較表にまとめました。
| 項目 | 神経線維腫症1型(NF1) | 神経線維腫症2型(NF2) | 公的支援・臨床的見解 |
|---|---|---|---|
| 推定発症頻度 | 出生約3,000人に1人 | 出生約30,000〜40,000人に1人 | NF1は比較的頻度が高い希少難病 |
| 原因遺伝子・染色体 | NF1遺伝子(17番染色体長腕 17q11.2) タンパク質:ニューロフィブロミン |
NF2遺伝子(22番染色体長腕 22q12.2) タンパク質:マーリン(シュワノミン) |
いずれもがん抑制遺伝子の機能喪失が起因 |
| 主たる徴候・症状 | カフェオレ斑、多発性神経線維腫、叢状神経線維腫、側彎症などの骨病変、虹彩小結節 | 両側性前庭神経鞘腫(難聴・耳鳴り)、髄膜腫、上衣腫、白内障などの眼科的病変 | NF1は体表・骨中心、NF2は中枢神経腫瘍が主体 |
| 指定難病の制度基準 | 告示番号34:神経線維腫症1型 重症度分類でStage 2以上、または高額な医療費を継続する場合 |
告示番号35:神経線維腫症2型 両側前庭神経鞘腫または診断基準合致かつ一定の機能障害 |
指定医療機関の難病指定医による臨床調査個人票の作成が必要 |
| 平均的予後・寿命 | 多くは正常寿命に近いが、悪性末梢神経鞘腫瘍(MPNST)や血管病変の併発に留意 | 脳幹圧迫や中枢神経腫瘍の進行速度に依存。早期発見と放射線・外科治療が重要 | 定期的な画像モニタリング(MRI等)が生命予後を左右 |
【遺伝と発症の真実】遺伝確率50%の仕組みと突然変異が起きる背景
「親の病気は子どもにどれくらいの確率で受け継がれるのか」「家族に同じ病気を持つ人が誰もいないのになぜ発症したのか」――こうした疑問は、診断を受けた家族が最も切実に直面する問題です。
生物学的な遺伝形式において、NF1およびNF2はいずれも「常染色体顕性遺伝(優性遺伝)」をとります。ヒトの細胞核内にある対の染色体のうち、どちらか一方の遺伝子に変異があれば発症する仕組みです。したがって、両親のどちらか一方が神経線維腫症である場合、性別に関わらず50%(2分の1)の確率で子どもに遺伝します。確率自体は各妊娠において独立しており、第1子が罹患したからといって第2子の確率が下がるわけではありません。
しかし、実際の臨床統計では極めて重要な事実が存在します。NF1・NF2のいずれにおいても、患者全体の約50%は家族歴を持たない「孤発例(突然変異)」として発症しています。両親の生殖細胞(精子や卵子)の形成過程、あるいは受精後の極めて初期の細胞分裂段階で遺伝子変異が生じることによって生じるため、親の生活習慣や育児環境に何ら原因はありません。
また、受精卵が分裂を開始した後に変異が生じる「モザイク型神経線維腫症」も知られています。体の一部の細胞のみに変異遺伝子が存在するため、カフェオレ斑や神経線維腫が特定の領域(片側体幹や四肢の一部)に限定して出現し、全身症状が軽微にとどまるケースが散見されます。
家族計画や出生前診断に関しては、遺伝医療の専門家(臨床遺伝専門医や認定遺伝カウンセラー)による十分な遺伝カウンセリングを受けることが極めて推奨されます。単に確率の数値を受け取るだけでなく、個々の心理的葛藤や家族関係を尊重しながら意思決定を行う環境が不可欠です。
【2026年最新治療】手術療法から分子標的薬「コセルゴ(セルメチニブ)」へのパラダイムシフト
神経線維腫症1型の治療において、過去数十年にわたり医療従事者と患者を悩ませてきたのが「叢状神経線維腫(plexiform neurofibroma)」の存在でした。この腫瘍は太い神経幹に沿ってびまん性に広がり、正常な筋肉や血管、骨を巻き込みながら巨大化します。顔面や縦隔、脊柱管、四肢などに発生した場合、著しい形態変化、激しい神経痛、運動麻痺、気道狭窄などの重大な機能障害を引き起こします。
従来、叢状神経線維腫の根本治療は外科的切除しかありませんでした。しかし、腫瘍と重要神経・血管の境界が極めて不明瞭であり、出血リスクが極めて高いことや、切除によって重大な神経麻痺を不可逆的に生じさせる危険性があるため、「手術不能」と判断される難症例が後を絶ちませんでした。
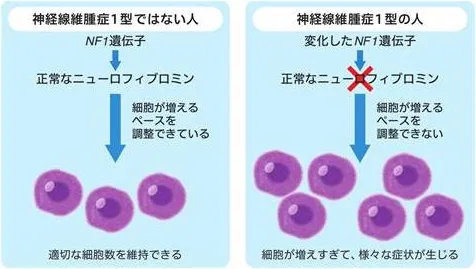
この閉塞状況を打破したのが、分子標的薬であるMEK阻害薬「コセルゴ(一般名:セルメチニブ)」です。NF1遺伝子の機能喪失によって活性化してしまう「RAS-MAPKシグナル伝達経路」を特異的にブロックすることで、腫瘍細胞の増殖シグナルを抑え込みます。
| 薬剤名・適応 | 臨床試験データ・治療効果 | 主な副作用とモニタリング項目 |
|---|---|---|
| コセルゴカプセル (セルメチニブ硫酸塩) |
国際第II相臨床試験(SPRINT試験)において、切除不能な症候性叢状神経線維腫患者の約66〜70%で腫瘍体積が20%以上縮小。 疼痛スコアの有意な改善および関節可動域・運動機能の回復が報告されている。 |
座瘡様皮疹・爪囲炎などの皮膚障害、血中CK(クレアチンキナーゼ)上昇、下痢、心機能低下(左室駆出率低下)、網膜障害。 定期的な心電図・心エコー・眼科受診が必須。 |
セルメチニブの登場により、これまで経過観察や対症的な鎮痛薬処方にとどまっていた進行性・難治性の病変に対し、腫瘍の縮小を狙う内科的介入が可能となりました。さらに成人例への適応拡大や、NF2における腫瘍増殖を抑える血管内皮増殖因子(VEGF)阻害抗体「ベバシズマブ」の活用など、国内外で新規治療薬の治験が活発に進行しています。
【実態検証】当事者の告白録と臨床現場から見える「外見問題」と精神的孤立のリアル
疾患の医学的側面だけでなく、当事者が直面する社会的・心理的ハードルについても目を向ける必要があります。患者手記や相談窓口に寄せられる声から浮き彫りになるのは、皮膚症状に伴う「アピアランス(外見)の苦痛」と、病態の個人差による将来不安です。
NF1の当事者・家族の手記やインタビュー記録では、以下のようなリアルな葛藤が繰り返し語られています。
「思春期に入ると、首筋や腕にプツプツとした小さなイボのような線維腫が増え始め、半袖の体操着を着るのが怖くなった。学校で『感染するのではないか』と根拠のない心ない言葉を投げかけられたときの絶望感は忘れられない」
「我が子の肌にある多数の茶色いシミを前に、毎日ネット検索を繰り返しては重症化した症例画像を見て眠れない夜を過ごした。小児期は症状が安定している分、『これから骨が曲がってしまうのではないか』『目や脳に病変が出るのではないか』と見えない恐怖に怯え続けていた」
神経線維腫症は皮膚の接触や飛沫などによって他者にうつる感染症では一切ありません。しかし、医学的な正しい理解が学校教育現場や一般社会に浸透していないため、好奇の目や誤解に晒される事例が散見されます。
加えて、成人期における就職活動や職場での理解、婚姻関係をめぐる偏見も大きな障壁です。病変の部位や数、重症度には極めて大きな個人差があり、肉眼ではほとんど判別がつかない軽度な状態を保つ人もいれば、外見の変形に悩む人もいます。この「予後の見通しが立ちにくい」という疾患特性そのものが、当事者や保護者の孤立感を深める要因となっています。
一般に知られていない盲点とネットの誤解|寿命・予後・がん化リスクのファクトチェック
インターネット上には古い医療情報や極端な重症例のみを強調した情報が氾濫しており、患者やその保護者に不要な絶望感を与えるケースが少なくありません。客観的事実に基づいたファクトチェックを行います。
誤解1:「神経線維腫症と診断されたら寿命が極端に短い」これは誤りです。NF1患者の大多数は健康な人とほぼ変わらない日常生活を送り、平均余命も一般人口に極めて近い水準にあります。ただし、一般集団と比較して平均寿命が8〜15年程度短縮するという統計も存在します。この短縮の要因は全身の衰弱ではなく、悪性末梢神経鞘腫瘍(MPNST)への悪性転化や、高血圧を伴う褐色細胞腫、脳血管・腎動脈狭窄といった血管病変の合併です。これらは定期的な画像検査や血圧管理による「早期発見・早期介入」を行うことでリスクを最小限に抑えられます。
誤解2:「全身の皮膚にある線維腫はすべてがん化する」これも医学的な誤りです。皮膚の表面に多発する数ミリから数センチの柔らかい「皮膚神経線維腫」は、組織学的に完全な良性腫瘍であり、これが悪性化してがんになることは原則としてありません。悪性化のリスクを孕んでいるのは、深部や神経幹に生じる大型の「叢状神経線維腫」の一部です。既存のしこりが「急速に増大する」「我慢できない持続的な自発痛が生じる」「硬さが急激に増す」といった症状の変化が見られた際には、迅速なPET-CT検査や病理生検を行う体制が整えられています。
【受診判断の基準】専門医療機関への相談を急ぐべきケース・経過観察のポイント診断がついている、あるいは疑いがある場合、どのタイミングで高度専門医療機関へアクセスすべきでしょうか。明確な判断基準は以下の通りです。
- 即座に専門医を受診すべき危険徴候:
- 皮下の腫瘤が急速に大きくなっている、安静時にも激しい痛みを伴う(悪性化の兆候)
- 背骨の曲がり(側彎)が肉眼で急速に進行している
- 片側の視力低下、眼球突出、著しい視野狭窄(視神経膠腫の疑い)
- 難聴、耳鳴り、頑固なめまいや頭痛、手足のしびれ・脱力(NF2や脊髄腫瘍の疑い)
- かかりつけ医と年1〜2回の定期フォローでよいケース:
- カフェオレ斑の数が増えているのみで、自覚症状や形態変化を伴わない乳幼児
- 長年大きさや痛みに変化がない小さな皮膚神経線維腫のみを有する成人
【プロの結論】心理的バウンダリーと遺伝告知が生み出す家族の課題
神経線維腫症を抱える家庭において、最も臨床的・社会学的な配慮が求められるのが「家族関係の健全な境界線(心理的バウンダリー)の維持」と「子どもへの病名告知」です。
慢性疾患や遺伝性疾患を抱える家庭では、親が過剰な罪悪感から「すべて自分の責任である」と思い詰め、過保護・過干渉に陥る「共依存」の構造が形成されやすい傾向があります。親が子どもの外見の変化や症状の進行を極度に恐れるあまり、子どもの行動範囲を狭めたり、進学・就労などの自己決定権を奪ってしまったりする事例です。これは子どもの自立心や自尊感情の健全な発達を阻害します。
医学教育や家族心理学の現場において推奨されるのは、「病気と子ども本人を切り離して捉える姿勢」です。病気は子どもの人格の一部に過ぎず、すべてを規定するものではありません。子どもが自身の身体について違和感を抱き始める小学校就学前後から、年齢に応じた言葉で少しずつ説明を重ね、思春期までに自分の疾患名と受診の意義を理解できる「段階的告知」が理想的とされています。
また、親自身が一人で悩みを抱え込まないためのピアサポート(患者会ネットワーク)の活用や、医療ソーシャルワーカー(MSW)、臨床心理士との連携が、家族全体のレジリエンス(精神的回復力)を高める強力な防波堤となります。
【神経線維腫症】に関するよくある質問(FAQ)
Q1:生まれた赤ちゃんに茶色いアザがいくつかありますが、すぐに神経線維腫症1型と診断されますか?
A1:アザが存在するだけで直ちに確定診断されるわけではありません。長径5mm以上のカフェオレ斑が6個以上あるかを経過観察し、成長に伴う雀卵斑様色素斑や神経線維腫の出現、骨の異常などを総合して慎重に診断されます。小児期早期では判定がつかないことも多いため、小児科や皮膚科の専門医で定期的なフォローを受けることが基本となります。
Q2:神経線維腫症の寿命や予後は一般的にどれくらいですか?
A2:NF1の多くの方は適切な健康管理を行っていれば通常の平均寿命に近い生活を送ることができます。ただし、約8〜13%の割合で悪性末梢神経鞘腫瘍(MPNST)の合併が見られるほか、血管病変や重度の側彎症などが生活の質や予後に影響を与えるため、生涯にわたる定期的な健康診断と画像モニタリングが不可欠です。NF2は中枢神経腫瘍の管理が予後を左右します。
Q3:指定難病(医療費助成)の申請はどこで、どのように行えばよいですか?
A3:都道府県・政令指定都市から指定を受けた「難病指定医」に臨床調査個人票(診断書)を作成してもらい、住民票のある自治体の保健所・福祉窓口へ申請書類を提出します。NF1はStage 2以上、NF2は診断基準および機能障害の基準を満たすか、あるいは高額な医療費を継続して負担している場合に認定され、医療費の自己負担上限額が設定されます。
Q4:日常生活や仕事、結婚・出産においてどのような注意が必要ですか?
A4:日常生活において特別な食事制限や運動制限は通常ありません。就労に関しても、症状に応じた職種選択やデスクワークの工夫により一般就労を継続している方が多数います。結婚・出産にあたっては、常染色体顕性遺伝の仕組みを正しく理解し、必要に応じて臨床遺伝専門医による遺伝カウンセリングを受けることで、科学的根拠に基づいた前向きな家族計画を立てることが可能です。
神経線維腫症は、かつて有効な治療手段が限られた難治性疾患として語られてきました。しかし、ゲノム解析の深化によって疾患の分子メカニズムが解明され、セルメチニブをはじめとする分子標的薬の開発や、集学的アプローチによる手術精度の向上により、医療の選択肢は着実に進化を遂げています。
不正確なネット情報や古い偏見に惑わされず、皮膚科、小児科、脳神経外科、整形外科、遺伝診療部門が有機的に連携する高度医療機関とつながりを持つことが重要です。公的医療費助成やアピアランスケア、心理支援を賢く活用しながら、病気と共生し自分らしい人生を歩むための包括的な体制が整いつつあります。